杂质合规风险与典型案例解析系列
杂质管控不合规审评驳回及召回典型案例与风险防控指南-桐晖药业
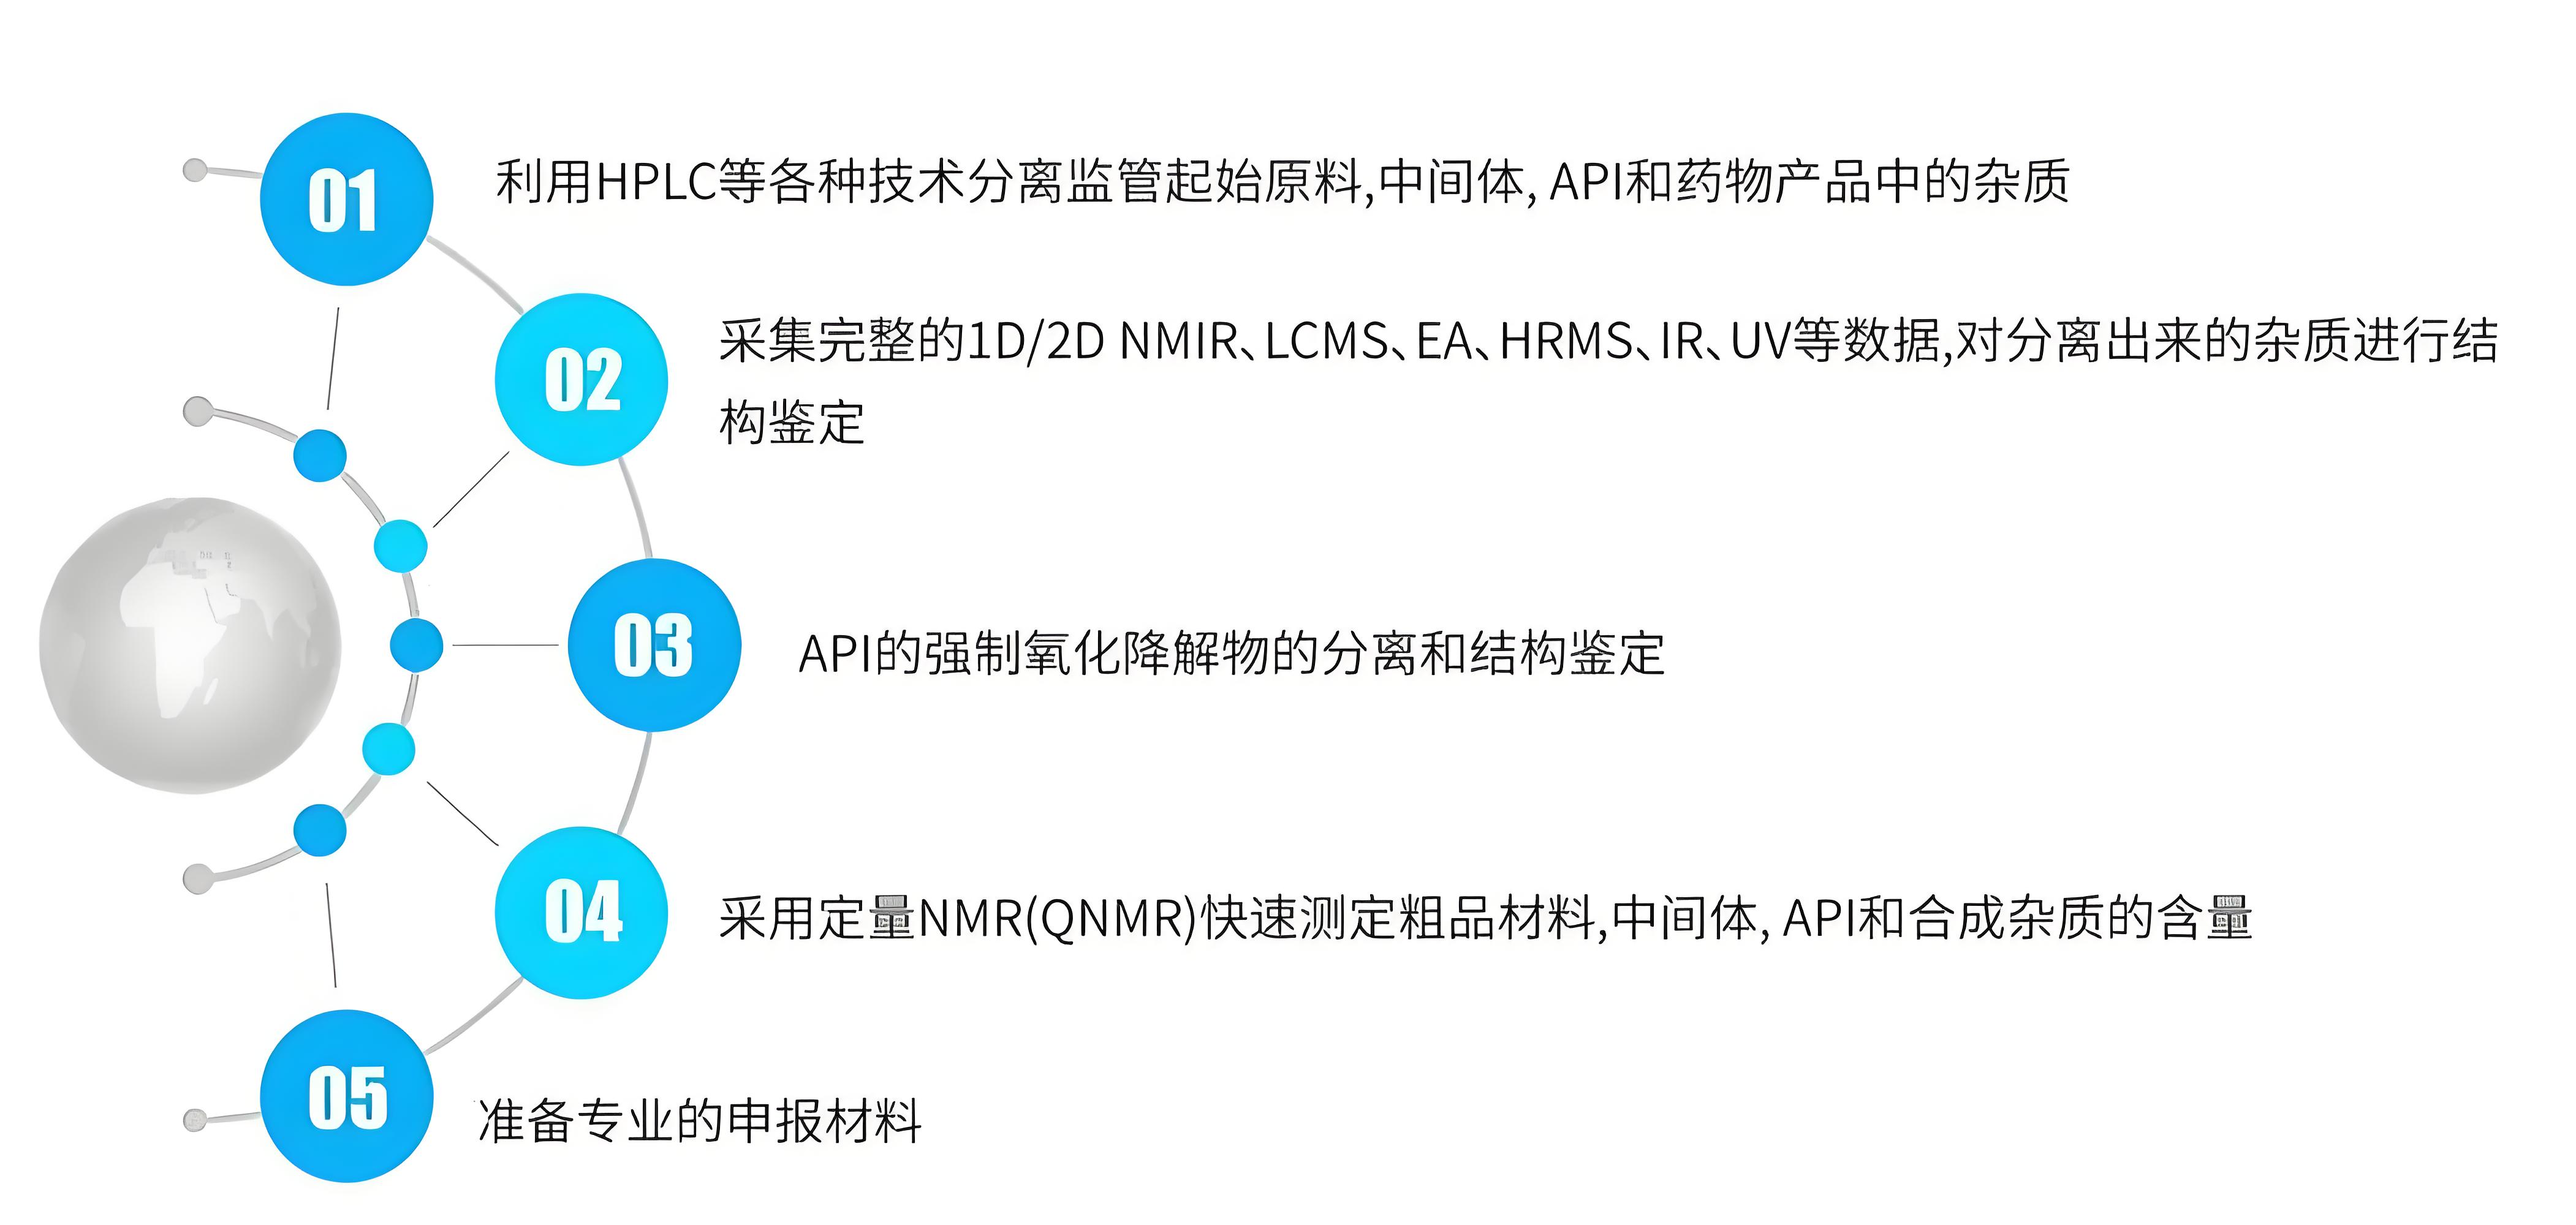
杂质管控贯穿药品研发、生产、上市后全生命周期,是保障药品质量安全、满足监管要求的核心环节,相关不合规问题直接导致审评驳回、口岸检验不合格、上市后产品召回等严重后果,服务覆盖杂质全流程研究风险排查、发补应对、对照品供应、技术支持全场景,具体供货能力、文件交付清单和项目适用性在合作前逐项确认,最终以项目评估结果和合同约定为准。
一是官方规则。当前杂质监管依据2025版中国药典、ICH Q3A及Q3B杂质研究指导原则、ICH M7基因毒性杂质管控要求、CDE原辅包关联审评规则、2018年第12号公告进口药品口岸检验规则等法规文件执行,对杂质分类、限度制定、研究方法、控制策略均有明确强制要求。基因毒性杂质按ICH M7采用毒理学关注阈值(TTC)控制,不适用ICH Q3阈值;原料药鉴定阈值每日最大剂量≤2g时为0.10%或1mg每天(取低值);除法定情形外进口原料药不再逐批强制口岸检验;新技术资料补正时限80工作日、解释说明类补正5工作日。
二是适用性。相关合规要求适用于化学药、仿制药、创新药全品类,覆盖临床前研发、临床试验、注册申报、商业化生产、上市后监测全阶段的杂质管控工作,包括工艺杂质、降解杂质、基因毒性杂质、元素杂质、残留溶剂等全类型杂质的研究与控制。
三是责任边界。药品上市许可持有人(MAH)承担杂质研究与质量控制的法定主体责任,需对杂质研究数据真实性、完整性、合规性负责;第三方技术服务机构仅提供杂质研究技术支持、对照品供应、检测方法开发等配套服务,不替代申报企业应承担的法定责任。
核心风险主要分为三类:一是审评阶段风险,常见缺陷包括杂质谱构建不完整、基因毒性杂质未开展专项评估、杂质对照品未完成合规标定、杂质限度制定依据不足、强制降解试验设计不合理等,上述问题均会直接导致发补甚至审评驳回;二是上市前准入风险,进口原料药口岸检验若检出杂质超标、杂质谱与申报资料不一致,将直接导致货物退运或销毁,影响项目推进进度;三是上市后监管风险,商业化生产过程中工艺漂移、储存运输条件不符合要求导致降解杂质超标、稳定性考察未发现潜在杂质增长趋势,均可能引发上市后产品召回、GMP处罚等严重后果。2025-2026年已有数十个品种因杂质问题发补、退运或召回,造成严重损失。
— 以上服务内容及技术说明基于现行药政法规及行业实践,具体执行以实际项目约定及监管要求为准 —
常见问题解答:
一是杂质相关发补80工作日补正期如何规划?收到杂质类发补通知后,需第一时间梳理缺陷项分类,对照品标定、方法学验证类实验需优先启动,预留充足时间开展重复验证和资料整理,涉及境外供应商提供资料的需提前沟通协调,避免延误补正时限。
二是口岸检验杂质不合格如何处置?需第一时间启动偏差调查,核查杂质来源是生产工艺问题、运输储存问题还是检验方法问题,根据调查结果制定整改方案,按监管要求提交整改报告,涉及批次产品按规定进行退运、销毁或返工处理。
三是上市后杂质超标召回责任如何划分?MAH承担首要责任,需第一时间启动召回流程、排查风险范围、完成整改并向监管部门提交报告;若杂质超标源于原料药质量问题,可依据供货合同向原料药供应商追溯相应责任。
四是杂质风险防控核心要点有哪些?一是研发阶段严格按照指导原则要求完成完整杂质谱研究,对基因毒性杂质开展专项评估;二是选择合规的杂质对照品,完成完整结构确证和标定赋值;三是生产阶段严格执行工艺参数,定期开展杂质趋势分析;四是 stability考察阶段覆盖全部已知杂质和潜在降解杂质,及时发现杂质增长风险。
www.toref.cn
www.shop-tosun.com
编者:广州市桐晖药业有限公司
2026年10月15日