杂质谱构建与杂质档案申报系列
杂质谱构建方法、强制降解试验设计与注册申报杂质档案准备指南-桐晖药业
一、服务定位
杂质谱构建与杂质档案申报是化学药品注册申报中质量研究模块的核心内容,是药品质量控制体系建立的基础,贯穿药品研发、生产、上市后全生命周期管理。本服务覆盖杂质来源系统梳理、杂质检测方法开发验证、强制降解试验方案设计与实施、杂质归属分析、杂质限度制定、CTD格式杂质申报资料撰写全流程,助力企业合规完成杂质研究工作,满足注册申报要求。具体供货能力、文件交付清单和项目适用性在合作前逐项确认,最终以项目评估结果和合同约定为准。
 二、服务合规边界说明
2.1 官方规则
杂质研究工作需严格遵循ICH Q3A(R2)《新原料药中的杂质》、ICH Q3B(R2)《新制剂中的杂质》、ICH M7《基因毒性杂质评估和控制》、CDE发布的《化学药物杂质研究技术指导原则》及2025版《中国药典》相关要求。杂质谱需全面覆盖产品中可能存在的所有工艺杂质、降解杂质、残留溶剂、元素杂质、基因毒性杂质,强制降解试验设计需符合监管技术要求,杂质档案为CTD申报资料模块3质量研究部分的必备内容。
2.2 适用性
本服务适用于化学原料药及制剂的新药上市注册、仿制药一致性评价、上市后生产工艺变更、质量标准升级等场景下的杂质研究与申报资料准备工作,不适用于生物制品、中药等有专属杂质研究技术指南的品类。
2.3 责任边界
所有交付的杂质研究服务及配套资料可支持实验室方法学研究、质量控制及申报资料编制,具体适用性需由使用单位结合检测方法、质量标准及验证结果自行确认,供应商提供的资料仅作为支持性文件,不替代使用单位的方法验证与合规主体责任。
三、核心业务模块
3.1 杂质谱构建标准化流程
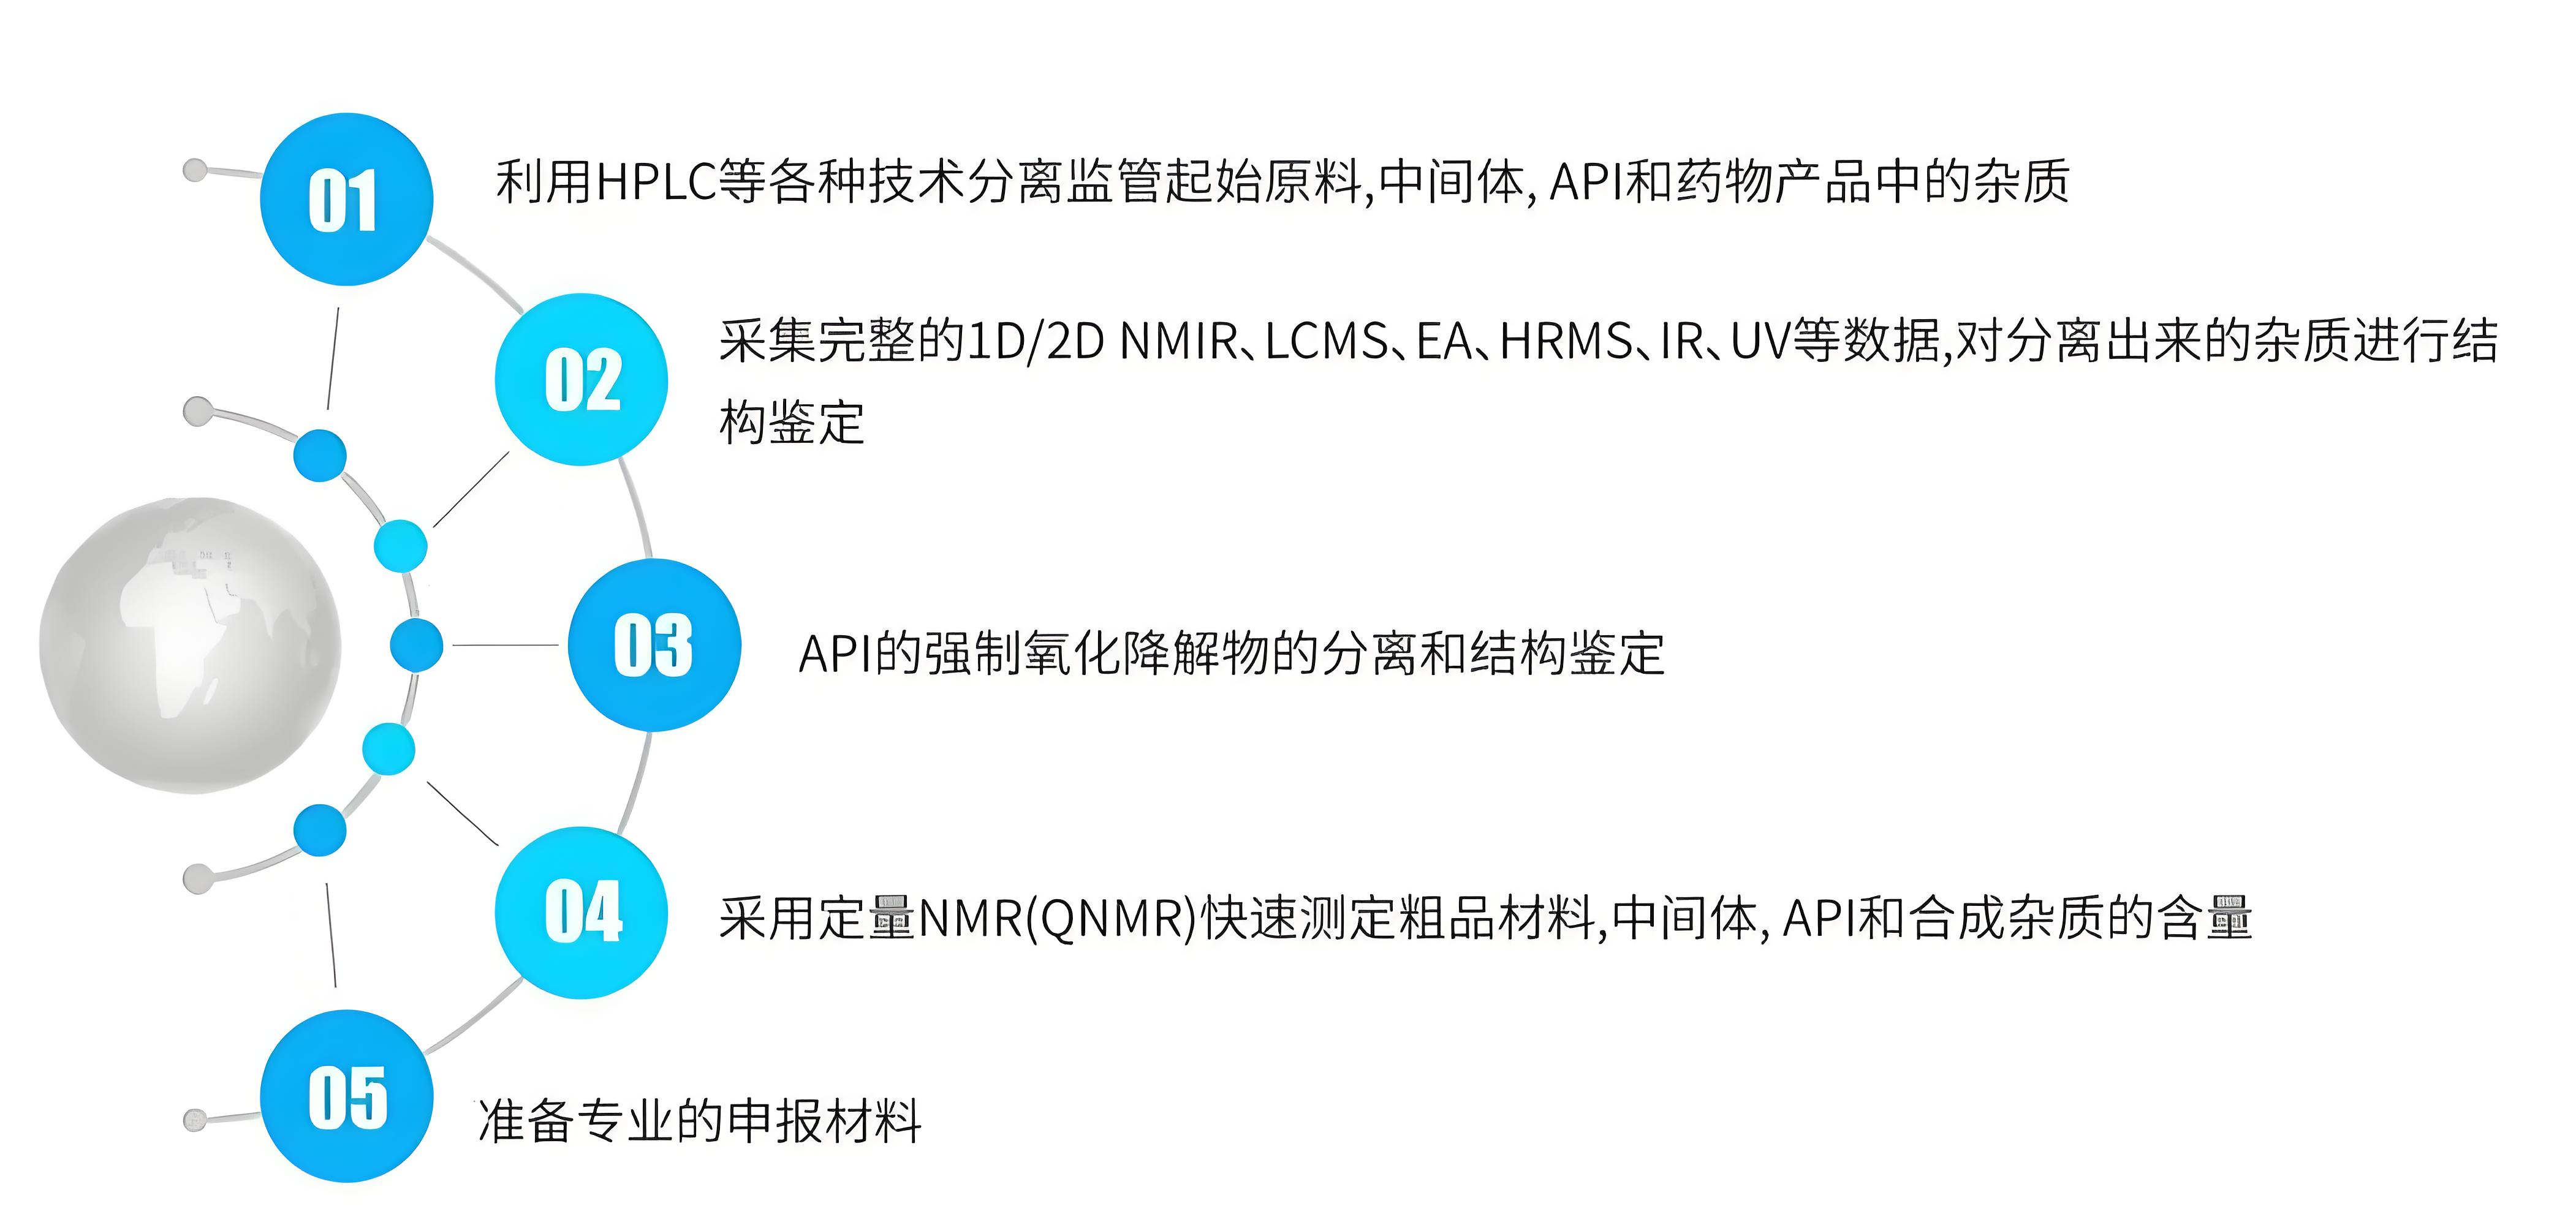
一是杂质来源全面梳理,按工艺杂质、降解杂质、残留试剂与催化剂、元素杂质、基因毒性杂质五大类分类识别,覆盖合成工艺、制剂工艺、贮藏运输全环节所有潜在杂质;二是杂质检测方法开发与验证,建立专属、准确、灵敏的分析方法,确保所有潜在杂质可被有效分离与检出,完成专属性、准确度、精密度、定量限、检测限、线性、范围、耐用性全项验证;三是杂质归属分析,通过强制降解试验、杂质对照品定位、液相色谱-质谱联用等技术手段,明确各杂质的来源途径与产生机制;四是杂质限度科学制定,对照ICH及各国药典阈值要求,结合杂质安全性数据、工艺可行性、质量可控性拟定合理控制限度。
3.2 强制降解试验设计规范
一是考察条件全覆盖,常规需开展酸降解、碱降解、氧化降解、高温降解、光照降解、高湿降解六大类强制降解试验,根据品种结构特性针对性调整条件强度,主成分降解程度控制在5%-20%范围内,避免过度降解产生实际生产贮藏条件下不会出现的二级降解产物;二是考察指标全面,需重点考察降解试验下杂质峰分离度、物料平衡、降解产物检出情况,明确药品的主要降解途径与不稳定因素;三是常见误区规避,禁止仅开展原料药强制降解试验遗漏制剂考察,禁止使用过于剧烈的试验条件导致研究结果无实际参考价值,禁止忽略物料平衡考察无法证明所有降解产物均被有效检出。
3.3 CTD申报杂质档案撰写要求
一是杂质概述部分,明确产品杂质分类、各杂质来源、限度制定依据,清晰展示杂质控制策略;二是杂质研究数据部分,完整收录杂质检测方法验证报告、强制降解试验完整结果、超过鉴定阈值杂质的结构确证数据、杂质对照品溯源与标定资料;三是杂质控制部分,明确生产过程关键质控节点、终产品杂质控制限度、贮藏条件适配要求,所有数据需与生产工艺、质量标准、稳定性研究模块内容保持逻辑一致。
注:杂质档案撰写需重点关注内容前后逻辑一致性,杂质数量、限度、来源描述需与其他CTD模块内容完全匹配,避免前后矛盾引发审评发补。
 常见问题解答
Q1:强制降解试验的降解程度控制在多少范围符合监管要求?
A:行业通用规范要求主成分降解程度控制在5%-20%范围内为宜,该范围内既可以充分暴露药品潜在的降解杂质与主要降解途径,又不会因过度降解产生实际生产、贮藏条件下不会生成的非自然降解产物,避免不必要的过度研究。
Q2:杂质归属分析需要达到什么深度才能满足CDE申报要求?
A:需明确所有含量超过ICH Q3A/Q3B鉴定阈值的杂质来源,准确归属为工艺杂质或降解杂质,进一步明确是合成工艺引入、原料药自身降解还是制剂处方工艺过程产生;对含量超过界定阈值的杂质,需完成完整的结构确证与安全性评估。
Q3:杂质档案提交后最常见的发补问题集中在哪些方面?
A:根据近年CDE发补数据统计,高频发补点包括强制降解试验条件设计不合理、杂质来源归属逻辑不清晰、杂质限度制定依据不充分、杂质对照品溯源与标定资料缺失、基因毒性杂质评估覆盖不全等方面。
Q4:强制降解试验需要在制剂处方工艺完全确定后才开展吗?
A:原料药研发阶段即可开展原料药强制降解试验,了解原料药固有稳定性特性为处方工艺开发提供参考;制剂处方与工艺确定后,需补充开展制剂强制降解试验,考察处方辅料、制剂工艺对药品降解途径的影响。
— 以上服务内容及技术说明基于现行药政法规及行业实践,具体执行以实际项目约定及监管要求为准 —
www.toref.cn
www.shop-tosun.com
编者:广州市桐晖药业有限公司
2026年10月10日