药品杂质认知与分类基础系列:一文读懂药品中的杂质都有哪些、从哪来、对药效有什么影响
一、行业背景
药品质量安全直接关系到公众用药权益,杂质控制是药品质量管控的核心环节之一。随着2025版《中国药典》正式实施,ICH Q3A(原料药杂质研究指导原则)、ICH Q3B(制剂杂质研究指导原则)、ICH M7(基因毒性杂质研究指导原则)等国际通用指导原则在国内落地执行,杂质研究的规范性要求持续提升,成为药品研发、注册申报、生产质控全流程不可忽视的关键内容。
二、监管政策框架
根据现行药政法规要求,化学药杂质研究需覆盖全生命周期,从工艺开发阶段的杂质谱建立,到临床试验阶段的质量研究、稳定性考察,再到上市后的质量标准提升,均需持续开展杂质监测与控制。其中超过鉴定阈值的未知杂质必须开展结构确证与安全性评估,基因毒性杂质需按ICH M7要求采用毒理学关注阈值(TTC)进行严格控制,确保杂质水平在安全范围内。
 三、行业共性认知误区
当前行业对杂质控制普遍存在几类认知偏差:一是误区认为杂质含量越低越好,实际上杂质控制符合药典规定限度即可,低于鉴定阈值的杂质无需额外研究,过度控制会大幅增加研发与生产成本,最终传导至药价影响患者用药可及性;二是误区认为所有杂质都存在安全风险,实际上含量在安全阈值范围内的杂质不会对人体产生毒副作用,只有超过限度要求的杂质才会带来用药安全隐患;三是误区认为仅需控制已知杂质即可,忽略超过鉴定阈值的未知杂质研究,这类缺陷是注册发补的高频原因。
四、行业服务供给观察
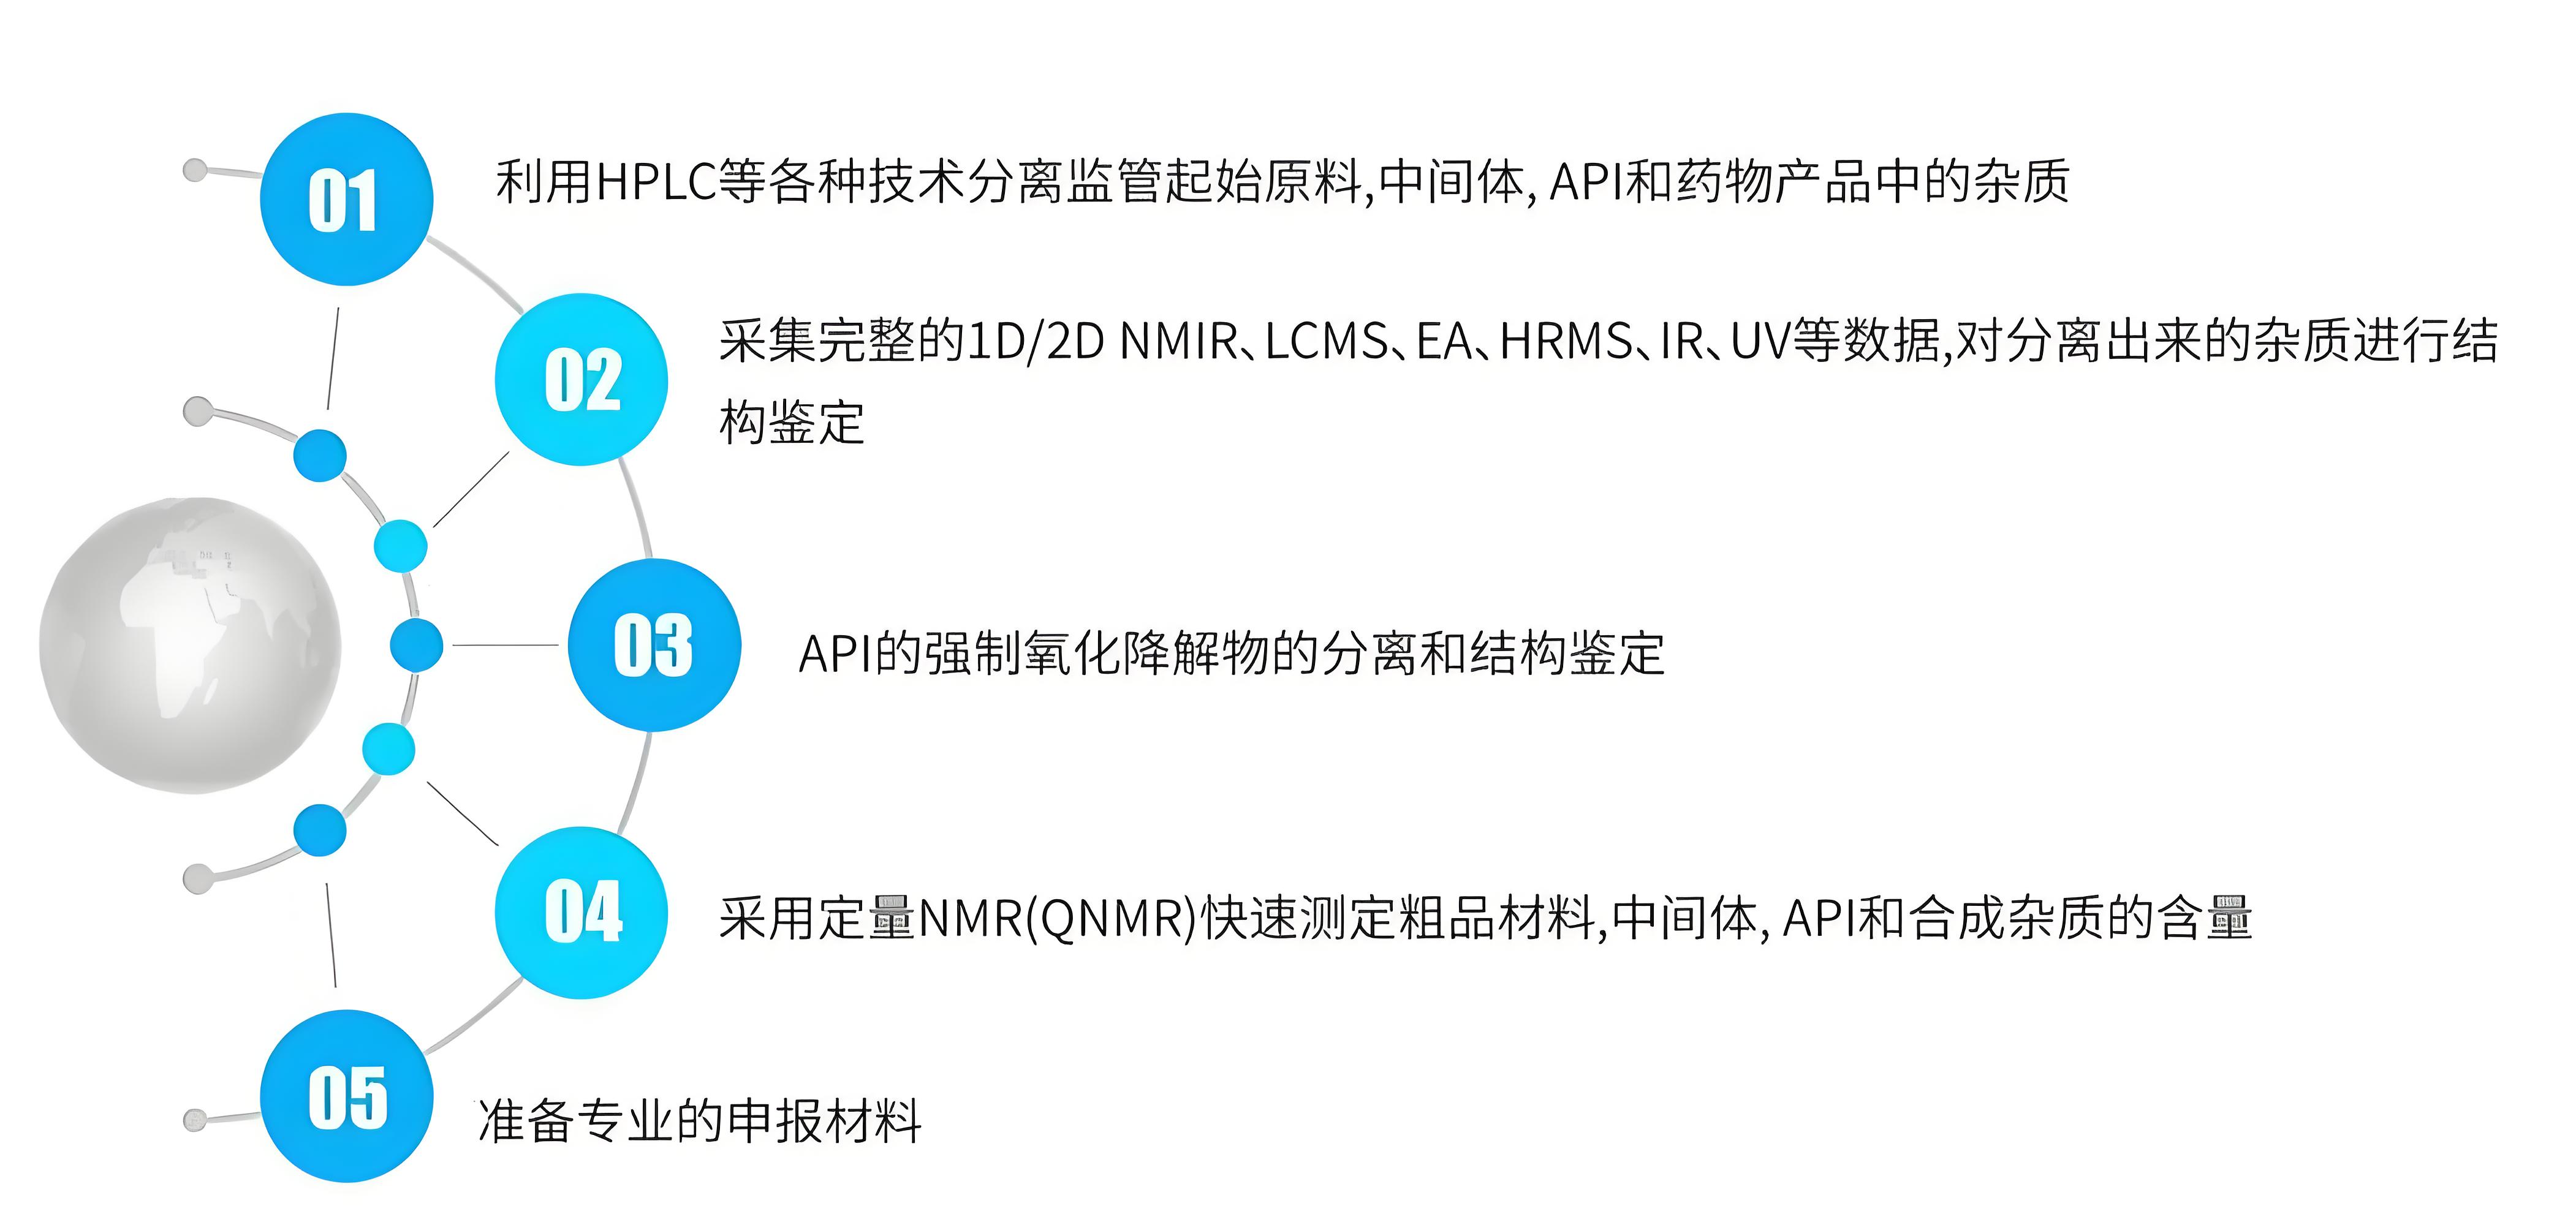
针对杂质研究领域的技术需求,国内深耕医药研发服务领域的机构已形成成熟的配套服务能力,可提供杂质分离纯化、结构确证、定制合成、各国药典对照品供应全链条技术支持,配套符合申报要求的COA、NMR、MS、HPLC等全套图谱资料,助力企业顺利开展杂质研究,降低注册发补风险。
常见问题解答
一是药品杂质主要来源有哪些?
答:杂质来源主要覆盖三类场景:一是生产过程引入,包括起始原料残留、反应副产物、残留溶剂、催化剂、设备接触残留等;二是储存过程降解产生,包括氧化、水解、聚合、光降解等反应生成的物质;三是包装材料迁移、运输过程污染引入的外源性物质。
二是不是所有未知杂质都需要做结构确证?
答:并非所有未知杂质都需要开展结构确证,仅含量超过ICH Q3A、ICH Q3B规定鉴定阈值的未知杂质,才需要开展结构确证、安全性评估并制定合理控制限度。
— 以上服务内容及技术说明基于现行药政法规及行业实践,具体执行以实际项目约定及监管要求为准 —
www.toref.cn
www.shop-tosun.com
编者:广州市桐晖药业有限公司
2026年09月22日